结果 ZIP 里有什么?
每次对接完成后除网页报告与 PDF 外,都会提供 results.zip。ZIP 用于 PyMOL/Chimera、离线整理表格与复现实验;PDF 是同一次运行的可读摘要,不能替代 ZIP 中的结构文件。
任务根目录(整单一份)
- result.json
- 对接成功/失败配体汇总、分数与 redock 状态。
- run_manifest.json
- 可复现记录:流水线版本、Vina 参数、口袋/box、pH、蛋白链、warnings 等。
- receptor_clean.pdb
- 用于对接的预处理受体(刚性、清理后的 PDB)。
- redock_report.json
- 共晶 redock RMSD 校验(单配体或开启时才有)。
每个成功对接的配体
- poses/{配体名}.sdf
- Vina 得分最高的 3 个构象(多记录 SDF)。
- complexes/{配体名}_complex.pdb
- 蛋白–配体复合物,供 3D 软件打开。
- ligands/{配体名}/
- 配体 PDBQT、对接后 PDBQT、质子化 SMILES。
- admet/{配体名}.json
- RDKit Lipinski、Veber、QED 等计算 ADMET。
- interactions/{配体名}.json
- PLIP 相互作用表(失败时用距离启发式 fallback)。
- figures/{配体名}/
- 2D 相互作用图、结合位点总览 PNG、配体 2D 结构图;若开启 PyMOL 则含 pymol_binding_site.png(批量任务通常为得分最高者)。
PDF 报告:亲和力、Pose QC、相互作用图等便于打印;完整结构与 JSON 数据请以 ZIP 为准。
分子对接报告
样例对接报告 · PDB 6LU7 主蛋白酶
三个类药 SMILES 对 SARS-CoV-2 主蛋白酶的批量筛选
完成时间 2026/6/15 09:42:21
3
已提交
3
对接成功
0
未能对接
-6.21
最佳亲和力 (kcal/mol)
最佳命中: Nirmatrelvir (-6.21 kcal/mol)
0 积分验证步骤:在消耗算力前确认蛋白链、结合位点 box 与配体预检结果。
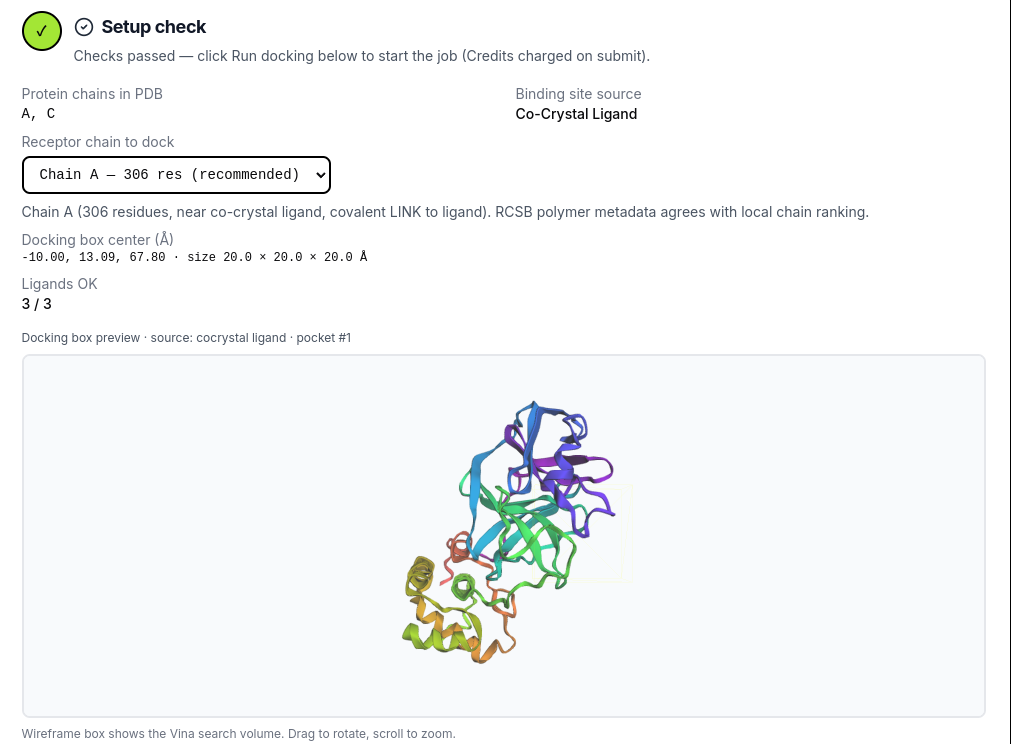
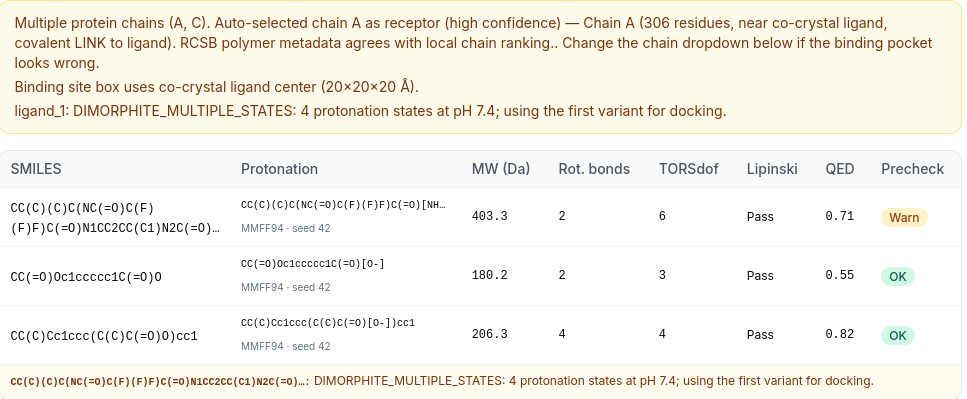
- 筛选模式
- 同一受体,3 个配体(批量任务)
- 受体
- 6LU7 · SARS-CoV-2 主蛋白酶(Mpro)
- 蛋白链
- A
- 质子化 pH
- 7.4
- 结合位点
- cocrystal ligand
- 搜索 box 中心 (Å)
- -10.00, 13.09, 67.80
- 搜索 box 尺寸 (Å)
- 20.0 × 20.0 × 20.0
可复现细节、软件版本与供审稿人使用的引用信息。
流水线 (v1.9.4): 刚性受体 AutoDock Vina 对接,含 Meeko 受体/配体预处理与 RDKit 3D 嵌入。
质子化: dimorphite-DL,pH 7.4。 Protonation is applied before 3D embedding and minimization (MMFF94 with UFF fallback; multi-seed ETKDG).
配体预处理: SMILES → dimorphite_dl → ETKDG(多种子)→ MMFF94/UFF → meeko 配体准备
AutoDock Vina: exhaustiveness=8,num_modes=9,energy_range=3 kcal/mol,scoring=vina。
开源软件栈
本任务记录的确切版本——请在 Methods 与参考文献中引用下表所列软件。
| 组件 | 版本 | 开发者 / 机构 | 用途 | 引用 |
|---|---|---|---|---|
| AutoDock Vina | 1.2.7 | Scripps Research / community fork | 刚性受体分子对接 | [2] |
| Meeko | 0.7.1 | Scripps Research (Forli lab) | 受体与配体 PDBQT 预处理 | [3] |
| RDKit | 2025.3.6 | Open-source cheminformatics toolkit | SMILES → 3D 嵌入(ETKDG)与 MMFF94 最小化 | [4] |
| PLIP | 3.0.0 | University of Hamburg (Salokas et al.) | 蛋白–配体相互作用分析 | [5] |
| PoseBusters | 0.6.5 | University of Oxford (Buttenschoen et al.) | 对接构象质量校验(dock 配置) | [6] |
| dimorphite-DL | 2.0.2 | Open-source protonation enumerator | 任务 pH 下配体质子化状态 | [7] |
| Biopython | 1.87 | Open-source bioinformatics library | 结构解析与受体处理 | [8] |
| pocketeer | 0.3.1 | Apo binding-site prediction | Apo 受体预测口袋排序 | [9] |
| PyMOL (open-source) | not recorded | Schrödinger / community build | 可选发表级结合位点渲染 | [10] |
如何在论文中引用本工具
以下段落可直接粘贴至 Methods;编号参考文献见下文。
建议引用段落(Methods / 计算方法)

分子对接在 MolecularDocking.online 云端工作流(流水线 v1.9.4)[1]中完成,采用 AutoDock Vina 1.2.7[2],受体与配体经 Meeko 预处理(Meeko 0.7.1)[3]。 受体结构来自 PDB 6LU7(链 A)。 搜索网格中心 (-10.00, 13.09, 67.80) Å,尺寸 20.0 × 20.0 × 20.0 Å(来源:cocrystal ligand)。 配体由 SMILES 经 RDKit 2025.3.6(ETKDG 嵌入、MMFF94 最小化)[4]构建,并在 pH 7.4 下由 dimorphite-DL 2.0.2 分配质子化状态[7]。 AutoDock Vina 参数:exhaustiveness=8,num_modes=9,energy_range=3 kcal/mol;每个配体导出得分最高的构象。 蛋白–配体相互作用由 PLIP 3.0.0[5] 分析。 构象质量由 PoseBusters 0.6.5(牛津大学对接配置)[6] 校验。 结合分数与 ADMET 估计仅为计算预测,需实验验证。

参考文献

[1] MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
[2] Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
[3] Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
[4] RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
[5] Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
[6] Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
[7] Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
[8] Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
[9] pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
[10] Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
完整参考文献(10 条)
- MolecularDocking.online. MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
- AutoDock Vina. Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- Meeko / AutoDock suite. Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
- RDKit. RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
- PLIP. Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
- PoseBusters. Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
- dimorphite-DL. Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
- Biopython. Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
- pocketeer. pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
- PyMOL. Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
预测结合的讨论式摘要(类似稿件支持段落)。
AutoDock Vina 预测 CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F 为中等结合(最佳得分 -6.21 kcal/mol)。 在筛选化合物中,CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F 排名第一。 PLIP 预测的关键相互作用包括:与 ASN142A, GLN189A 形成 2 个氢键;与 ASN142A 等残基有疏水接触;与 HIS41A、THR26A 形成卤键。 配体周围口袋残基包括 ASN142A, GLN189A, HIS41A, THR26A。 多个对接构象得分接近,建议在结构文件中比较其他构象。 以上均为计算预测,实验验证(如 SPR、ITC 或细胞实验)前请勿作机制性结论。
最佳构象领先 0.14 kcal/mol(<0.25 kcal/mol)。仍为排名第一,但其他构象足够接近,建议在结构文件中复核。
PoseBusters:22/22 项检查通过。
使用 PoseBusters(牛津大学对接配置)验证。
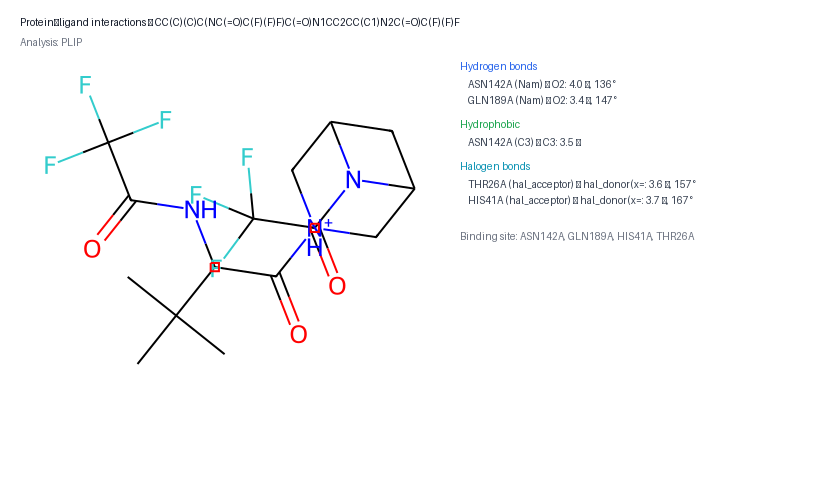
检测到的接触(共 5 个)
PLIP- 2 个氢键
- 1 个疏水接触
- 2 个卤键
口袋残基: ASN142A, GLN189A, HIS41A, THR26A
可用于幻灯片与稿件的 PNG(亦包含在 ZIP 中)。
2D 相互作用图
PLIP 检测到的氢键、疏水接触与盐桥的 LigPlot 风格示意图。
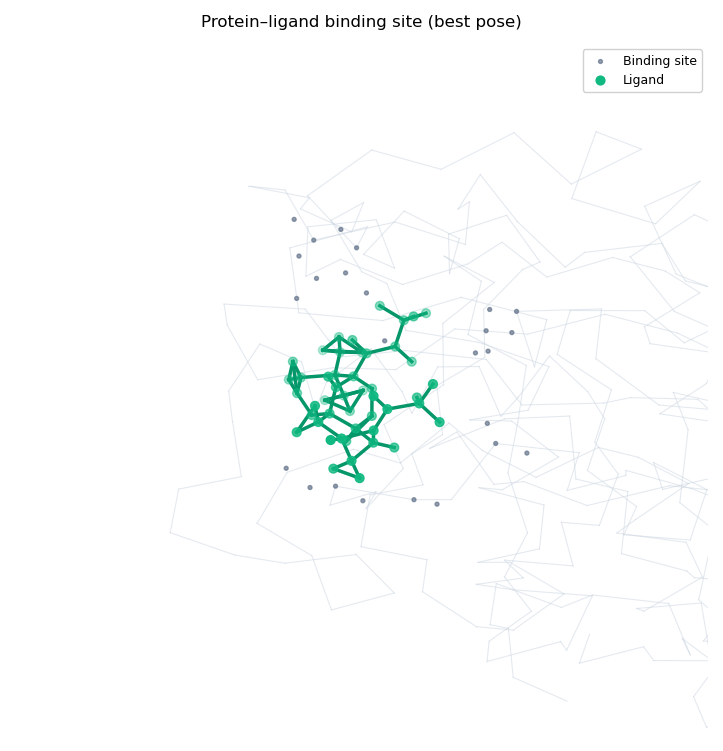
结合位点总览
高亮口袋与对接配体(matplotlib 3D 总览)。
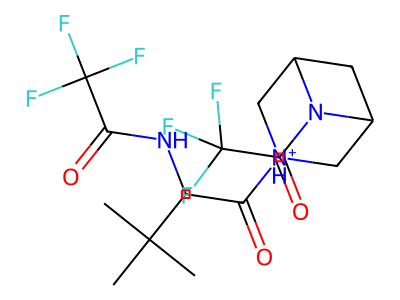
配体 2D 结构
用于对接的质子化配体化学结构。
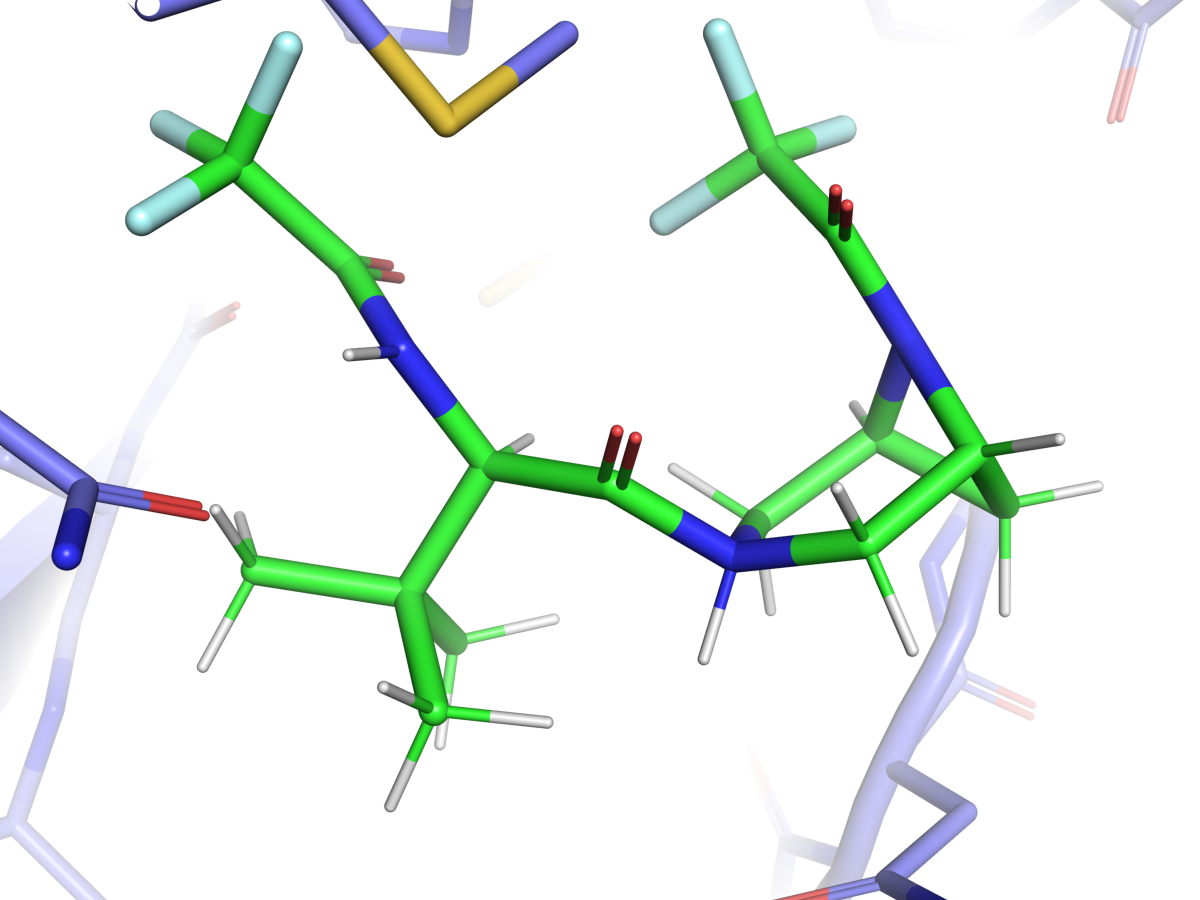
PyMOL 结合位点渲染
光线追踪发表级图(cartoon 受体 + sticks)。批量任务仅最佳命中。
交互式蛋白–配体复合物。可选择配体与 Vina 构象(导出前 3 个)。构象 1 为得分最高者。
Drag to rotate · scroll to zoom · right-drag to pan. Top 3 Vina poses are exported when available; pose 1 is the best-scoring mode.
基于 RDKit 的类药性估计(Lipinski、Veber、QED),非实验 ADMET。
- 分子量 (Da)
- 404.3
- LogP
- 0.04
- TPSA (Ų)
- 70.9
- 氢键供体 / 氢键受体
- 2 / 3
- 可旋转键
- 2
- QED
- 0.639
- Lipinski
- 通过
- Veber
- 通过
RDKit 描述符的计算 ADMET 估计,非实验 ADMET 数据。
每行对应批量任务中的一个化合物(共 3 个)。按状态、再按亲和力排序。 含 ADMET 列,便于筛选比较。
| # | 化合物 | SMILES | 状态 | 最佳亲和力 (kcal/mol) | 与第 2 名差值 | 构象置信度 | Pose QC | 分子量 (Da) | Lipinski | QED |
|---|---|---|---|---|---|---|---|---|---|---|
| 1 | 奈玛特韦 | CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)… | 成功 | -6.21 | 0.14 | 前几名构象接近 | PoseBusters QC 通过 | 404.3 | 通过 | 0.64 |
| 2 | 布洛芬 | CC(C)Cc1ccc(C(C)C(=O)O)cc1 | 成功 | -6.03 | 0.23 | 前几名构象接近 | PoseBusters QC 通过 | 205.3 | 通过 | 0.75 |
| 3 | 阿司匹林 | CC(=O)Oc1ccccc1C(=O)O | 成功 | -5.05 | 0.40 | 中等分离 | PoseBusters QC 通过 | 179.2 | 通过 | 0.47 |
使用受体链:A
搜索盒以共晶配体中心为基准(20×20×20 Å)。
ligand_1:DIMORPHITE_MULTIPLE_STATES:pH 7.4 下有 4 种质子化状态;对接使用第一种变体。
ligand_1:复用已验证配体 PDBQT(质子化状态锁定自 Review 配置)。
ligand_2:复用已验证配体 PDBQT(质子化状态锁定自 Review 配置)。
ligand_3:复用已验证配体 PDBQT(质子化状态锁定自 Review 配置)。
- 仅刚性受体(侧链不柔性)。
- 每个任务仅一条蛋白链(多链 PDB 需在提交前选择链)。
- 配体质子化使用 dimorphite_dl,默认 pH 7.4,或单配体 pH 覆盖(4.0–10.0)。
- 配体输入:SMILES、MOL 块或 SDF(取第一条记录)。
- 可选 preserve_hetatm(如 ZN、MG)可在清理后的受体 PDB 中保留金属。
- 检测到共晶配体时运行 redock 自检(run_redock=true)。
准备好运行您自己的对接任务?
前往首页开始