Contoh publikasi dari pekerjaan batch 6LU7 nyata (tiga SMILES mirip obat). Jalankan struktur Anda di halaman beranda untuk laporan pribadi dengan ZIP dan PDF unduhan.
Docking protein Anda sendiriApa isi ZIP hasil?
Setiap job docking yang selesai menyertakan results.zip bersama laporan halaman dan PDF. Gunakan ZIP untuk PyMOL/Chimera, tabel offline, dan reproduksibilitas — PDF adalah ringkasan yang mudah dibaca dari run yang sama.
Akar job (sekali per run)
- result.json
- Ringkasan ligand terdock, kegagalan, skor, dan status redock.
- run_manifest.json
- Catatan reproduksibilitas: versi pipeline, pengaturan Vina, box, pH, rantai reseptor, peringatan.
- receptor_clean.pdb
- Reseptor yang disiapkan untuk docking (PDB rigid, dibersihkan).
- redock_report.json
- Cek RMSD redock co-crystal (ligand tunggal / saat diaktifkan).
Per ligand yang berhasil didock
- poses/{ligand}.sdf
- Top 3 pose Vina sebagai SDF multirecord.
- complexes/{ligand}_complex.pdb
- Kompleks protein–ligand untuk penampil 3D.
- ligands/{ligand}/
- PDBQT ligand, PDBQT terdock, dan SMILES terprotonasi.
- admet/{ligand}.json
- RDKit Lipinski, Veber, QED, dan flag terkait.
- interactions/{ligand}.json
- Tabel interaksi PLIP (atau fallback heuristik jarak).
- figures/{ligand}/
- Diagram interaksi 2D, PNG overview situs ikatan, struktur 2D ligand; pymol_binding_site.png opsional jika PyMOL diaktifkan.
Laporan PDF: afinitas, QC pose, figura interaksi embedded untuk cetak — bukan pengganti file struktur di ZIP.
Laporan docking molekuler
Laporan contoh · PDB 6LU7 Mpro
Skrining batch tiga SMILES mirip obat terhadap protease utama SARS-CoV-2
Selesai 2026/6/15 09:42:21
3
Dikirim
3
Docking berhasil
0
Tidak dapat docking
-6.21
Afinitas terbaik (kcal/mol)
Hasil terbaik: Nirmatrelvir (-6.21 kcal/mol)
Langkah validasi tanpa kredit: konfirmasi rantai, kotak situs ikatan, dan precheck ligand sebelum menggunakan komputasi.
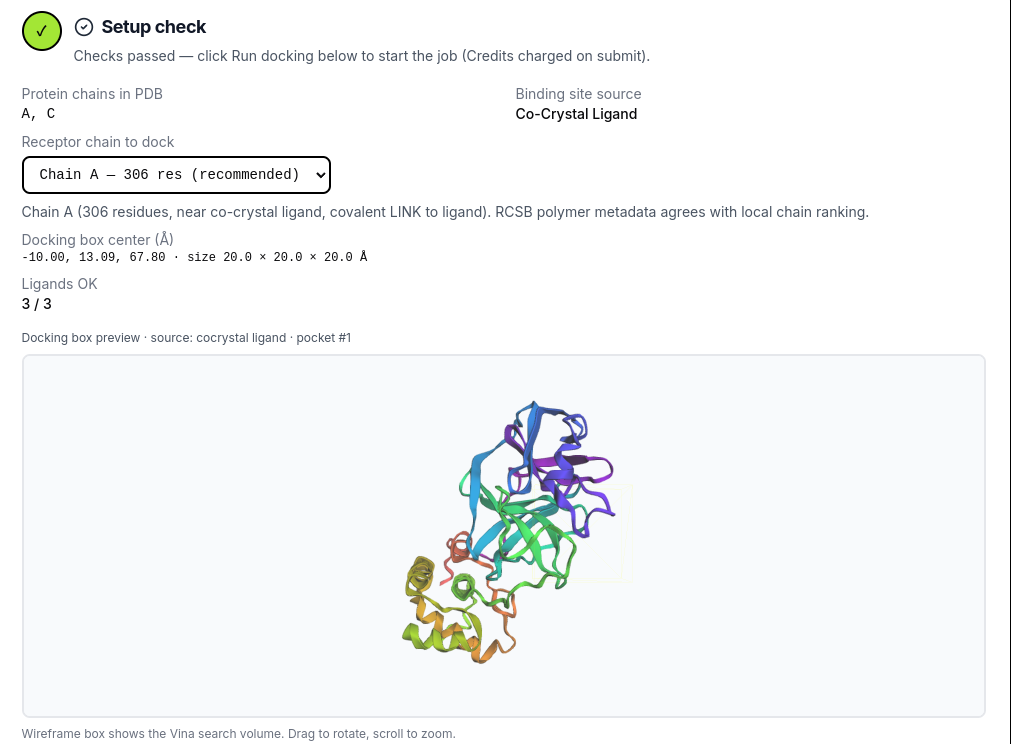
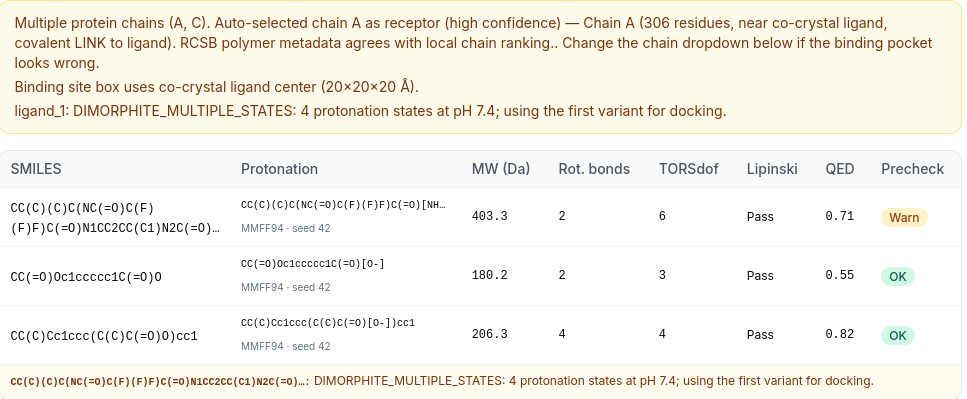
- Screening mode
- Satu reseptor, 3 ligand (pekerjaan batch)
- Reseptor
- 6LU7 · Protease utama SARS-CoV-2 (Mpro)
- Rantai
- A
- pH protonasi
- 7.4
- Situs ikatan
- cocrystal ligand
- Pusat kotak pencarian (Å)
- -10.00, 13.09, 67.80
- Ukuran kotak pencarian (Å)
- 20.0 × 20.0 × 20.0
Detail reproduksibilitas, versi perangkat lunak, dan kutipan siap manuskrip untuk reviewer.
Pipeline (v1.9.4): Docking AutoDock Vina reseptor kaku dengan persiapan reseptor/ligand Meeko dan embedding 3D RDKit.
Protonasi: dimorphite-DL at pH 7.4. Protonation is applied before 3D embedding and minimization (MMFF94 with UFF fallback; multi-seed ETKDG).
Persiapan ligand: SMILES → dimorphite_dl → ETKDG (multi-seed) → MMFF94/UFF → meeko_prepare_ligand
AutoDock Vina: exhaustiveness=8, num_modes=9, energy_range=3 kcal/mol, scoring=vina.
Stack perangkat lunak open source
Versi persis yang dicatat untuk pekerjaan ini — kutip dalam Methods dan daftar referensi Anda.
| Komponen | Versi | Pengembang / org | Peran | Ref. |
|---|---|---|---|---|
| AutoDock Vina | 1.2.7 | Scripps Research / community fork | Docking molekuler reseptor kaku | [2] |
| Meeko | 0.7.1 | Scripps Research (Forli lab) | Persiapan PDBQT reseptor dan ligan | [3] |
| RDKit | 2025.3.6 | Open-source cheminformatics toolkit | SMILES → embedding 3D (ETKDG) dan minimisasi MMFF94 | [4] |
| PLIP | 3.0.0 | University of Hamburg (Salokas et al.) | Analisis interaksi protein–ligan | [5] |
| PoseBusters | 0.6.5 | University of Oxford (Buttenschoen et al.) | Kontrol kualitas pose docking (konfigurasi dock) | [6] |
| dimorphite-DL | 2.0.2 | Open-source protonation enumerator | Status protonasi ligan pada pH job | [7] |
| Biopython | 1.87 | Open-source bioinformatics library | Parsing struktur dan pemrosesan reseptor | [8] |
| pocketeer | 0.3.1 | Apo binding-site prediction | Peringkat kantong prediksi pada reseptor apo | [9] |
| PyMOL (open-source) | not recorded | Schrödinger / community build | Render situs pengikatan opsional untuk publikasi | [10] |
Cara mengutip alat ini dalam makalah Anda
Tempel paragraf di bawah ke bagian Methods; referensi bernomor mengikuti.
Suggested citation paragraph (Methods / Computational details)

Molecular docking was performed using the cloud-based workflow at MolecularDocking.online (pipeline v1.9.4)[1], utilizing AutoDock Vina 1.2.7[2] with Meeko receptor/ligand preparation (Meeko 0.7.1)[3]. The receptor structure was prepared from PDB 6LU7 (chain A). The search grid was centered at (-10.00, 13.09, 67.80) Å with dimensions 20.0 × 20.0 × 20.0 Å (source: cocrystal ligand). Ligands were built from SMILES using RDKit 2025.3.6 (ETKDG embedding, MMFF94 minimization)[4] with dimorphite-DL 2.0.2 protonation at pH 7.4[7]. AutoDock Vina was run with exhaustiveness=8, num_modes=9, and energy_range=3 kcal/mol; the top-ranked pose(s) per ligand were exported. Protein–ligand interactions were analyzed with PLIP 3.0.0[5]. Pose quality was validated with PoseBusters 0.6.5 (University of Oxford docking configuration)[6]. Computational binding scores and ADMET estimates are model predictions only; experimental validation is required.

References

[1] MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
[2] Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
[3] Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
[4] RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
[5] Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
[6] Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
[7] Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
[8] Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
[9] pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
[10] Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
Daftar referensi lengkap (10 entri)
- MolecularDocking.online. MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
- AutoDock Vina. Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- Meeko / AutoDock suite. Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
- RDKit. RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
- PLIP. Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
- PoseBusters. Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
- dimorphite-DL. Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
- Biopython. Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
- pocketeer. pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
- PyMOL. Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
Ringkasan gaya diskusi ikatan prediksi (mirip dukungan manuskrip).
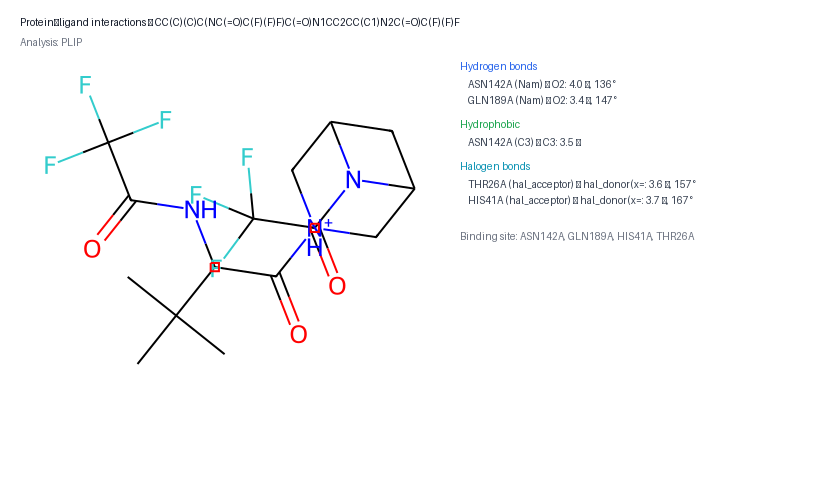
AutoDock Vina memprediksi ikatan sedang untuk CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F (skor terbaik -6.21 kcal/mol). Di antara senyawa yang disaring, CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F menempati peringkat teratas. Interaksi kunci yang diprediksi (PLIP) meliputi 2 ikatan hidrogen dengan ASN142A, GLN189A; kontak hidrofobik melibatkan ASN142A; ikatan halogen dengan HIS41A, THR26A. Liganden dikelilingi oleh residu kantong, termasuk ASN142A, GLN189A, HIS41A, THR26A. Beberapa mode docking memiliki skor serupa; pertimbangkan untuk memeriksa pose alternatif dalam file struktur. Hasil ini hanya prediksi komputasi dan harus divalidasi secara eksperimental (mis., SPR, ITC, atau uji sel) sebelum menarik kesimpulan mekanistik.
Mode terbaik unggul 0.14 kcal/mol (<0.25 kcal/mol). Tetap peringkat pertama, tetapi tinjau pose dekat di file struktur.
PoseBusters: 22/22 pemeriksaan lulus.
Divalidasi dengan PoseBusters (konfigurasi docking University of Oxford).
Kontak terdeteksi (5 total)
PLIP- 2 ikatan hidrogen
- 1 kontak hidrofobik
- 2 ikatan halogen
Residu saku: ASN142A, GLN189A, HIS41A, THR26A
Gambar PNG siap pakai untuk slide dan manuskrip (juga disertakan di ZIP).
Diagram interaksi 2D
Peta gaya LigPlot untuk ikatan hidrogen, kontak hidrofobik, dan jembatan garam yang terdeteksi PLIP.
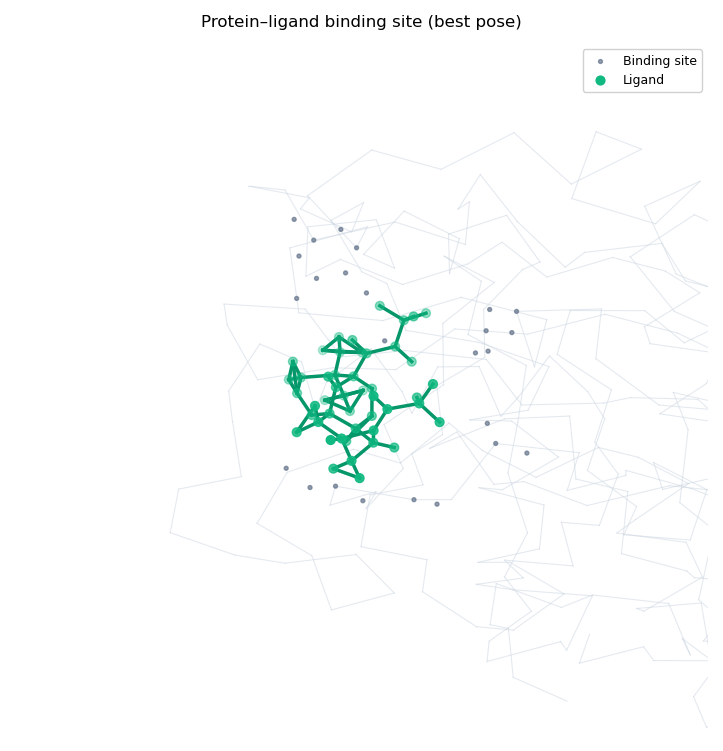
Ikhtisar situs ikatan
Kantong yang disorot dengan ligand terdock (ikhtisar 3D matplotlib).
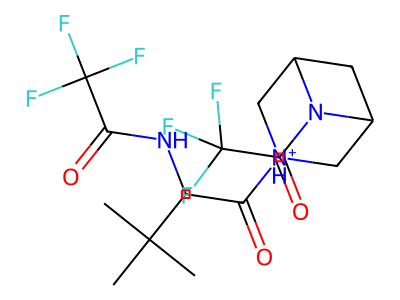
Struktur ligand 2D
Struktur kimia ligand terprotonasi yang digunakan untuk docking.
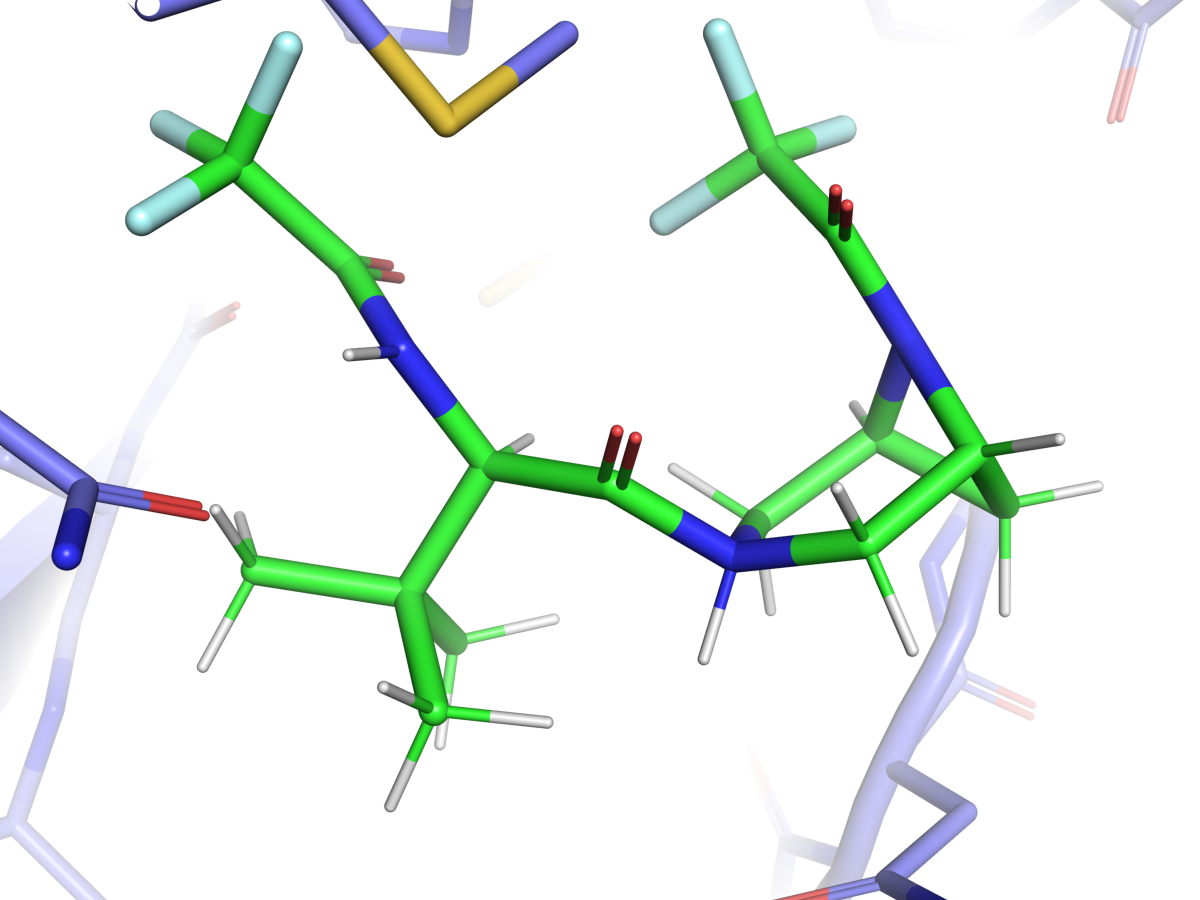
Render situs ikatan PyMOL
Gambar publikasi ray-traced (reseptor cartoon + sticks). Hanya hit terbaik untuk batch.
Kompleks protein–ligand interaktif. Pilih ligand dan pose Vina (3 teratas diekspor). Pose 1 adalah mode dengan skor terbaik.
Drag to rotate · scroll to zoom · right-drag to pan. Top 3 Vina poses are exported when available; pose 1 is the best-scoring mode.
Estimasi drug-likeness berbasis RDKit (Lipinski, Veber, QED). Bukan ADMET eksperimental.
- Berat molekul (Da)
- 404.3
- LogP
- 0.04
- TPSA (Ų)
- 70.9
- Donor ikatan H / Akseptor ikatan H
- 2 / 3
- Ikatan rotatable
- 2
- QED
- 0.639
- Lipinski
- Lulus
- Veber
- Lulus
Estimasi ADMET komputasi dari deskriptor RDKit, bukan data ADMET eksperimental.
Setiap baris adalah satu senyawa dalam batch ini (3 total). Diurutkan berdasarkan status, lalu afinitas. Kolom ADMET disertakan untuk perbandingan screening.
| # | Senyawa | SMILES | Status | Afinitas terbaik (kcal/mol) | Δ ke ke-2 | Kepercayaan pose | Pose QC | BM (Da) | Lipinski | QED |
|---|---|---|---|---|---|---|---|---|---|---|
| 1 | Nirmatrelvir | CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)… | OK | -6.21 | 0.14 | Pose teratas berdekatan | PoseBusters QC lulus | 404.3 | Lulus | 0.64 |
| 2 | Ibuprofen | CC(C)Cc1ccc(C(C)C(=O)O)cc1 | OK | -6.03 | 0.23 | Pose teratas berdekatan | PoseBusters QC lulus | 205.3 | Lulus | 0.75 |
| 3 | Aspirin | CC(=O)Oc1ccccc1C(=O)O | OK | -5.05 | 0.40 | Pemisahan sedang | PoseBusters QC lulus | 179.2 | Lulus | 0.47 |
Rantai reseptor digunakan: A
Kotak pencarian menggunakan pusat ligand co-kristal (20×20×20 Å).
ligand_1: DIMORPHITE_MULTIPLE_STATES: 4 status protonasi pada pH 7.4; menggunakan varian pertama untuk docking.
ligand_1: PDBQT ligand tervalidasi digunakan kembali (protonasi dikunci dari Review setup).
ligand_2: PDBQT ligand tervalidasi digunakan kembali (protonasi dikunci dari Review setup).
ligand_3: PDBQT ligand tervalidasi digunakan kembali (protonasi dikunci dari Review setup).
- Hanya reseptor kaku (tanpa side chain fleksibel).
- Satu rantai protein per pekerjaan (pilih rantai jika PDB memiliki banyak rantai).
- Protonasi ligand menggunakan dimorphite_dl pada pH pekerjaan (default 7.4) atau override pH per ligand (4.0–10.0).
- Input ligand: SMILES, blok MOL, atau SDF (record pertama).
- preserve_hetatm opsional (mis. ZN, MG) mempertahankan logam dalam PDB reseptor bersih.
- Pemeriksaan sanity redock co-kristal saat ligand terikat terdeteksi (run_redock=true).
Ready to run your own docking job?
Start on the home page