Exemplo publicado de um trabalho batch real 6LU7 (três SMILES tipo fármaco). Execute sua estrutura na página inicial para obter um relatório privado com ZIP e PDF para download.
Fazer docking da sua proteínaO que há no ZIP de resultados?
Cada job de docking concluído inclui um results.zip junto ao relatório na página e ao PDF. Use o ZIP para PyMOL/Chimera, tabelas offline e reprodutibilidade — o PDF é um resumo legível da mesma execução.
Raiz do job (uma vez por execução)
- result.json
- Resumo de ligantes acoplados, falhas, scores e status de redock.
- run_manifest.json
- Registro de reprodutibilidade: versão do pipeline, configurações Vina, box, pH, cadeia do receptor, avisos.
- receptor_clean.pdb
- Receptor preparado usado no docking (PDB rígido e limpo).
- redock_report.json
- Checagem RMSD de redock co-cristal (ligante único / quando ativado).
Por ligante acoplado com sucesso
- poses/{ligand}.sdf
- Top 3 poses Vina como SDF multirregistro.
- complexes/{ligand}_complex.pdb
- Complexo proteína–ligante para visualizadores 3D.
- ligands/{ligand}/
- PDBQT do ligante, PDBQT acoplado e SMILES protonado.
- admet/{ligand}.json
- RDKit Lipinski, Veber, QED e flags relacionadas.
- interactions/{ligand}.json
- Tabela de interações PLIP (ou fallback heurístico por distância).
- figures/{ligand}/
- Diagrama 2D de interações, PNG de visão geral do sítio de ligação, estrutura 2D do ligante; pymol_binding_site.png opcional se PyMOL estava ativado.
Relatório PDF: afinidades, QC de pose, figuras de interações incorporadas para impressão — não substitui os arquivos de estrutura do ZIP.
Relatório de docking molecular
Relatório de amostra · PDB 6LU7 Mpro
Triagem em lote de três SMILES drug-like contra a protease principal de SARS-CoV-2
Concluído 2026/6/15 09:42:21
3
Enviados
3
Docking OK
0
Não foi possível acoplar
-6.21
Melhor afinidade (kcal/mol)
Melhor resultado: Nirmatrelvir (-6.21 kcal/mol)
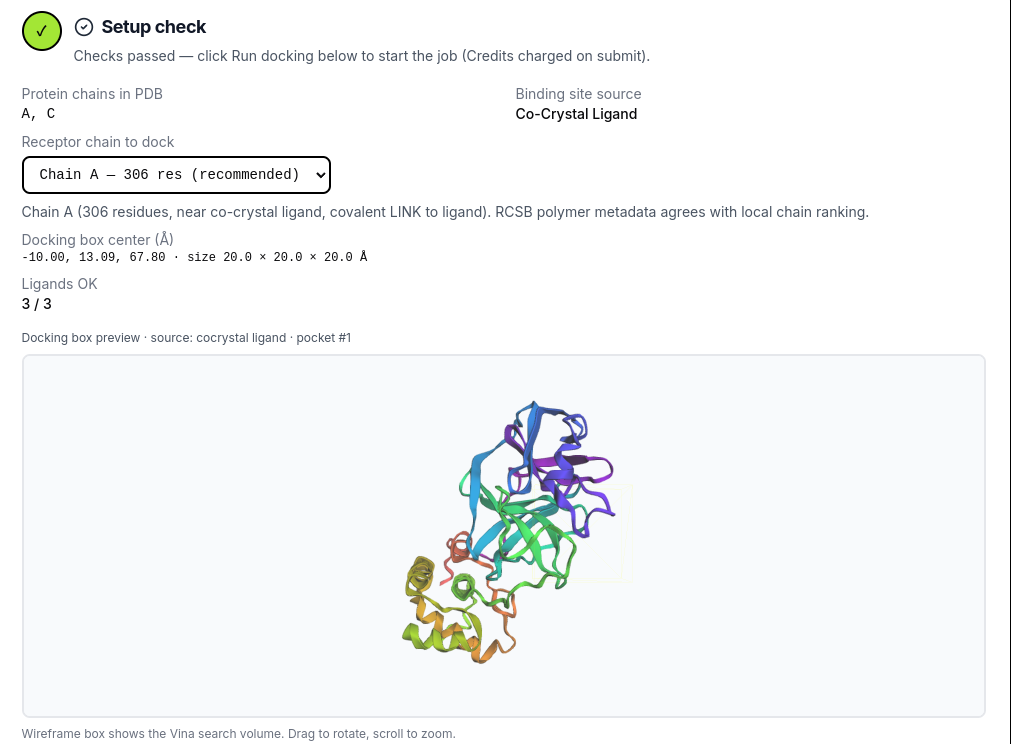
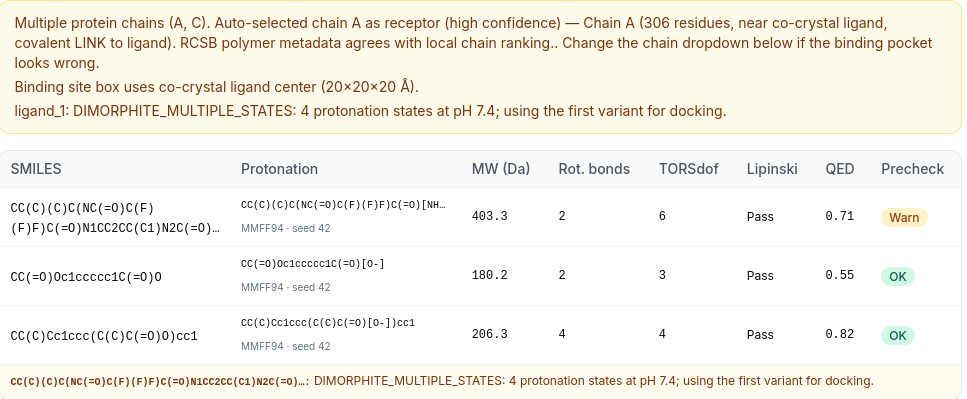
Etapa de validação sem créditos: confirme cadeia, caixa do sítio de ligação e precheck de ligantes antes de usar computação.
- Screening mode
- Um receptor, 3 ligantes (trabalho em lote)
- Receptor
- 6LU7 · Protease principal de SARS-CoV-2 (Mpro)
- Cadeia(s)
- A
- pH de protonação
- 7.4
- Sítio de ligação
- cocrystal ligand
- Centro da caixa de busca (Å)
- -10.00, 13.09, 67.80
- Tamanho da caixa de busca (Å)
- 20.0 × 20.0 × 20.0
Detalhes de reprodutibilidade, versões de software e citações prontas para manuscrito para revisores.
Pipeline (v1.9.4): Docking AutoDock Vina com receptor rígido, preparação de receptor/ligante com Meeko e embedding 3D com RDKit.
Protonação: dimorphite-DL at pH 7.4. Protonation is applied before 3D embedding and minimization (MMFF94 with UFF fallback; multi-seed ETKDG).
Preparação de ligante: SMILES → dimorphite_dl → ETKDG (multi-semente) → MMFF94/UFF → meeko_prepare_ligand
AutoDock Vina: exhaustiveness=8, num_modes=9, energy_range=3 kcal/mol, scoring=vina.
Stack de software open source
Versões exatas registradas para este trabalho — cite-as em seus Métodos e lista de referências.
| Componente | Versão | Desenvolvedor / org | Função | Ref. |
|---|---|---|---|---|
| AutoDock Vina | 1.2.7 | Scripps Research / community fork | Docking molecular de receptor rígido | [2] |
| Meeko | 0.7.1 | Scripps Research (Forli lab) | Preparação PDBQT de receptor e ligante | [3] |
| RDKit | 2025.3.6 | Open-source cheminformatics toolkit | SMILES → embedding 3D (ETKDG) e minimização MMFF94 | [4] |
| PLIP | 3.0.0 | University of Hamburg (Salokas et al.) | Análise de interações proteína–ligante | [5] |
| PoseBusters | 0.6.5 | University of Oxford (Buttenschoen et al.) | Controle de qualidade de poses de docking (config dock) | [6] |
| dimorphite-DL | 2.0.2 | Open-source protonation enumerator | Estado de protonação do ligante no pH do job | [7] |
| Biopython | 1.87 | Open-source bioinformatics library | Parsing estrutural e processamento do receptor | [8] |
| pocketeer | 0.3.1 | Apo binding-site prediction | Ranqueamento de bolsos previstos em receptor apo | [9] |
| PyMOL (open-source) | not recorded | Schrödinger / community build | Render opcional do sítio de ligação para publicação | [10] |
Como citar esta ferramenta em seu artigo
Cole o parágrafo abaixo na seção Métodos; referências numeradas seguem abaixo.
Suggested citation paragraph (Methods / Computational details)

Molecular docking was performed using the cloud-based workflow at MolecularDocking.online (pipeline v1.9.4)[1], utilizing AutoDock Vina 1.2.7[2] with Meeko receptor/ligand preparation (Meeko 0.7.1)[3]. The receptor structure was prepared from PDB 6LU7 (chain A). The search grid was centered at (-10.00, 13.09, 67.80) Å with dimensions 20.0 × 20.0 × 20.0 Å (source: cocrystal ligand). Ligands were built from SMILES using RDKit 2025.3.6 (ETKDG embedding, MMFF94 minimization)[4] with dimorphite-DL 2.0.2 protonation at pH 7.4[7]. AutoDock Vina was run with exhaustiveness=8, num_modes=9, and energy_range=3 kcal/mol; the top-ranked pose(s) per ligand were exported. Protein–ligand interactions were analyzed with PLIP 3.0.0[5]. Pose quality was validated with PoseBusters 0.6.5 (University of Oxford docking configuration)[6]. Computational binding scores and ADMET estimates are model predictions only; experimental validation is required.

References

[1] MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
[2] Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
[3] Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
[4] RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
[5] Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
[6] Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
[7] Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
[8] Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
[9] pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
[10] Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
Lista completa de referências (10 entradas)
- MolecularDocking.online. MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
- AutoDock Vina. Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- Meeko / AutoDock suite. Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
- RDKit. RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
- PLIP. Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
- PoseBusters. Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
- dimorphite-DL. Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
- Biopython. Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
- pocketeer. pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
- PyMOL. Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
Resumo estilo discussão da ligação predita (similar ao suporte de manuscrito).
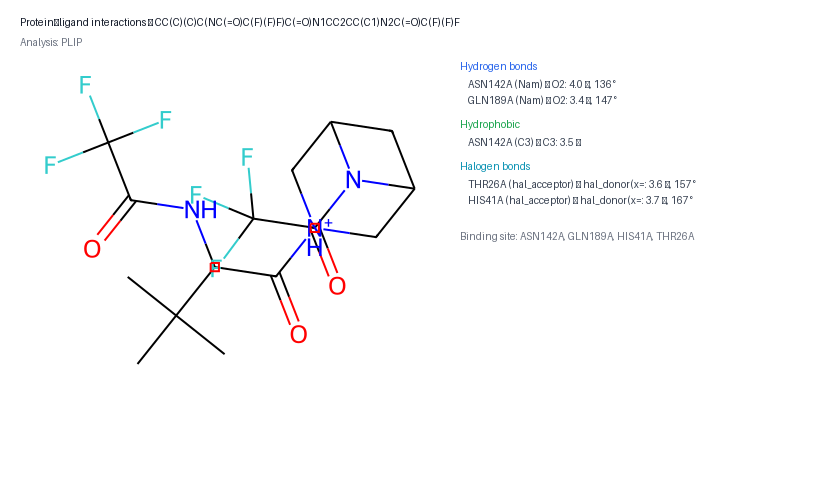
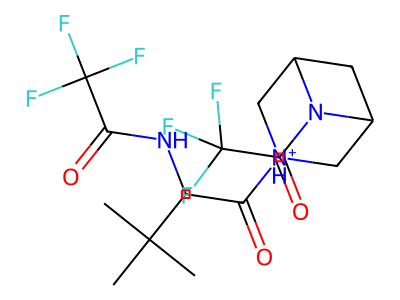
O AutoDock Vina previu ligação moderada para CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F (melhor pontuação -6.21 kcal/mol). Entre os compostos triados, CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F classificou-se como o principal hit. As interações-chave previstas (PLIP) incluem 2 ligação(ões) de hidrogênio com ASN142A, GLN189A; contatos hidrofóbicos envolvendo ASN142A; ligação(ões) halogênio com HIS41A, THR26A. O ligante é circundado por resíduos do bolso, incluindo ASN142A, GLN189A, HIS41A, THR26A. Vários modos de docking apresentam pontuações semelhantes; considere inspecionar poses alternativas nos arquivos de estrutura. Estes resultados são apenas previsões computacionais e devem ser validados experimentalmente (p. ex., SPR, ITC ou ensaios celulares) antes de tirar conclusões mecanísticas.
O melhor modo lidera por 0.14 kcal/mol (<0.25 kcal/mol). Continua em primeiro, mas revise poses próximas nos arquivos de estrutura.
PoseBusters: 22/22 verificações aprovadas.
Validado com PoseBusters (configuração de docking da Universidade de Oxford).
Contatos detectados (5 no total)
PLIP- 2 ligação(ões) de hidrogênio
- 1 contato(s) hidrofóbico(s)
- 2 ligação(ões) halogênio
Resíduos do bolso: ASN142A, GLN189A, HIS41A, THR26A
Imagens PNG prontas para slides e manuscritos (também incluídas no ZIP).
Diagrama de interação 2D
Mapa estilo LigPlot de ligações de hidrogênio, contatos hidrofóbicos e pontes salinas detectados pelo PLIP.
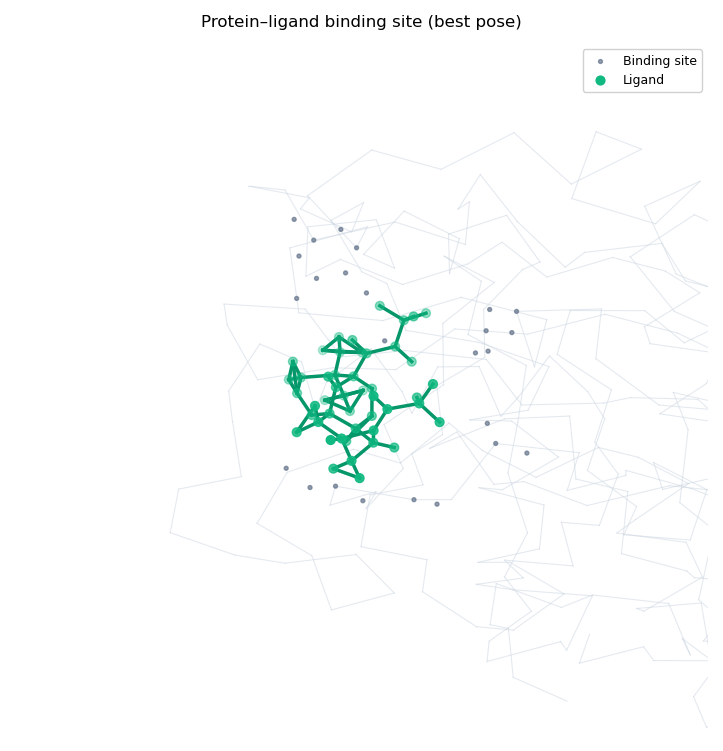
Visão geral do sítio de ligação
Bolso destacado com ligante dockado (visão 3D matplotlib).
Estrutura 2D do ligante
Estrutura química do ligante protonado usado no docking.
Render PyMOL do sítio de ligação
Figura de publicação com ray-tracing (receptor cartoon + sticks). Apenas o melhor hit em lotes.
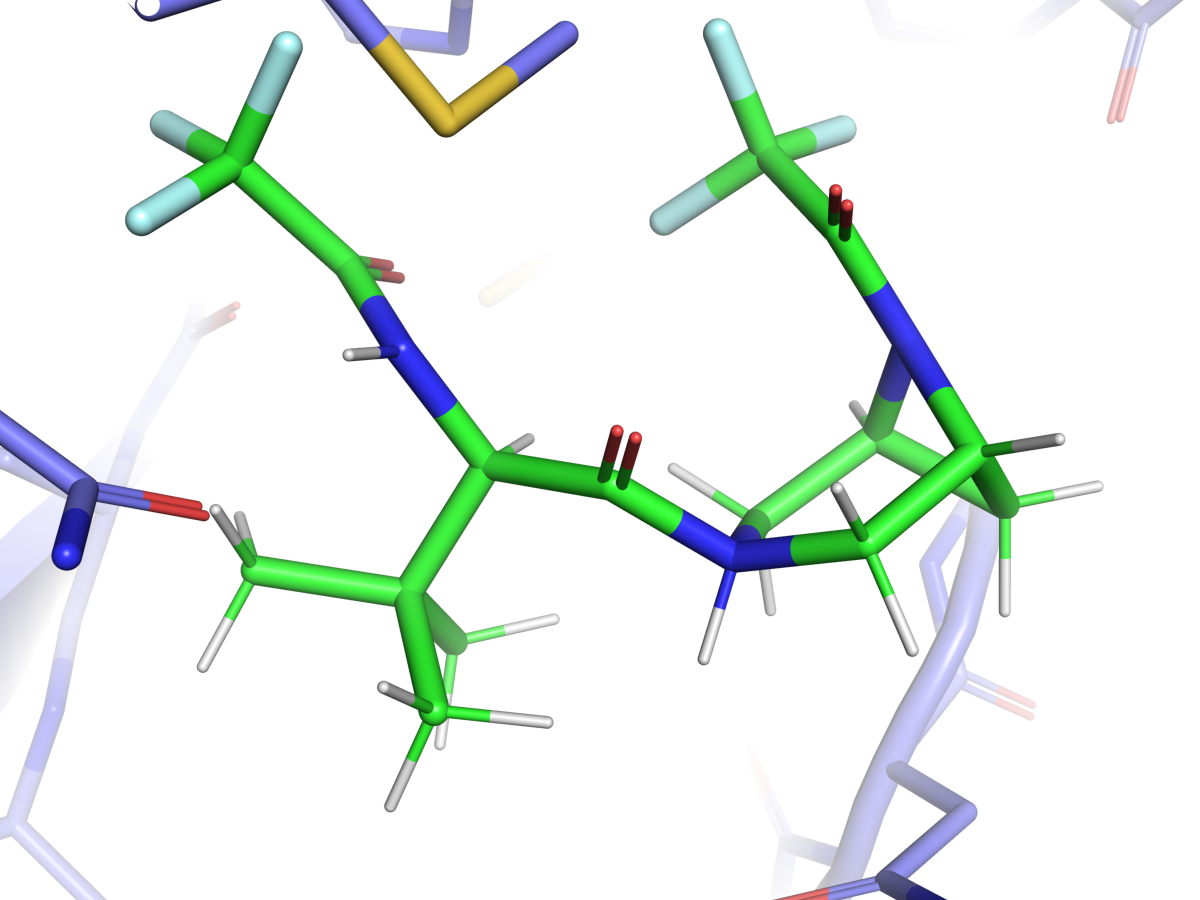
Complexo proteína–ligante interativo. Selecione ligante e pose do Vina (top 3 exportadas). A pose 1 é o modo com melhor pontuação.
Drag to rotate · scroll to zoom · right-drag to pan. Top 3 Vina poses are exported when available; pose 1 is the best-scoring mode.
Estimativas de drug-likeness baseadas em RDKit (Lipinski, Veber, QED). Não é ADMET experimental.
- Peso molecular (Da)
- 404.3
- LogP
- 0.04
- TPSA (Ų)
- 70.9
- Doadores de H / Aceitadores de H
- 2 / 3
- Ligações rotacionáveis
- 2
- QED
- 0.639
- Lipinski
- Aprovado
- Veber
- Aprovado
Estimativas ADMET computacionais a partir de descritores RDKit, não dados ADMET experimentais.
Cada linha é um composto deste lote (3 no total). Ordenado por status e depois por afinidade. Colunas ADMET incluídas para comparação de screening.
| # | Composto | SMILES | Status | Melhor afinidade (kcal/mol) | Δ para o 2.º | Confiança da pose | Pose QC | PM (Da) | Lipinski | QED |
|---|---|---|---|---|---|---|---|---|---|---|
| 1 | Nirmatrelvir | CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)… | OK | -6.21 | 0.14 | Poses principais próximas | PoseBusters QC aprovado | 404.3 | Aprovado | 0.64 |
| 2 | Ibuprofen | CC(C)Cc1ccc(C(C)C(=O)O)cc1 | OK | -6.03 | 0.23 | Poses principais próximas | PoseBusters QC aprovado | 205.3 | Aprovado | 0.75 |
| 3 | Aspirin | CC(=O)Oc1ccccc1C(=O)O | OK | -5.05 | 0.40 | Separação moderada | PoseBusters QC aprovado | 179.2 | Aprovado | 0.47 |
Cadeia do receptor utilizada: A
A caixa de busca usa o centro do ligante co-cristal (20×20×20 Å).
ligand_1: DIMORPHITE_MULTIPLE_STATES: 4 estados de protonação em pH 7.4; usando a primeira variante para docking.
ligand_1: PDBQT de ligante validado reutilizado (protonação bloqueada do Review setup).
ligand_2: PDBQT de ligante validado reutilizado (protonação bloqueada do Review setup).
ligand_3: PDBQT de ligante validado reutilizado (protonação bloqueada do Review setup).
- Apenas receptor rígido (sem cadeias laterais flexíveis).
- Uma cadeia proteica por trabalho (selecione a cadeia quando o PDB tem várias).
- Protonação do ligante com dimorphite_dl no pH do trabalho (padrão 7.4) ou override por ligante (4.0–10.0).
- Entrada de ligante: SMILES, bloco MOL ou SDF (primeiro registro).
- preserve_hetatm opcional (ex. ZN, MG) mantém metais no PDB do receptor limpo.
- Verificação sanity de redock co-cristal quando um ligante ligado é detectado (run_redock=true).
Ready to run your own docking job?
Start on the home page