Ejemplo publicado de un trabajo batch real 6LU7 (tres SMILES tipo fármaco). Ejecute su propia estructura en la página de inicio para obtener un informe privado con ZIP y PDF descargables.
Acoplar su propia proteína¿Qué contiene el ZIP de resultados?
Cada trabajo de docking completado incluye un results.zip junto al informe en la página y el PDF. Use el ZIP para PyMOL/Chimera, tablas offline y reproducibilidad — el PDF es un resumen legible de la misma ejecución.
Raíz del trabajo (una vez por ejecución)
- result.json
- Resumen de ligandos acoplados, fallos, puntuaciones y estado de redock.
- run_manifest.json
- Registro de reproducibilidad: versión del pipeline, ajustes Vina, caja, pH, cadena del receptor, advertencias.
- receptor_clean.pdb
- Receptor preparado usado para el docking (PDB rígido y limpio).
- redock_report.json
- Comprobación RMSD de redock co-cristal (ligando único / cuando está activado).
Por cada ligando acoplado con éxito
- poses/{ligand}.sdf
- Top 3 poses Vina como SDF multirregistro.
- complexes/{ligand}_complex.pdb
- Complejo proteína–ligando para visores 3D.
- ligands/{ligand}/
- PDBQT del ligando, PDBQT acoplado y SMILES protonado.
- admet/{ligand}.json
- RDKit Lipinski, Veber, QED y banderas relacionadas.
- interactions/{ligand}.json
- Tabla de interacciones PLIP (o respaldo heurístico por distancia).
- figures/{ligand}/
- Diagrama 2D de interacciones, PNG de vista general del sitio de unión, estructura 2D del ligando; pymol_binding_site.png opcional si PyMOL estaba activado.
Informe PDF: afinidades, QC de pose, figuras de interacciones incrustadas para impresión — no sustituye los archivos de estructura del ZIP.
Informe de acoplamiento molecular
Informe de muestra · PDB 6LU7 Mpro
Cribado por lotes de tres SMILES tipo fármaco contra la proteasa principal de SARS-CoV-2
Completado 2026/6/15 09:42:21
3
Enviados
3
Acoplados correctamente
0
No se pudo acoplar
-6.21
Mejor afinidad (kcal/mol)
Mejor resultado: Nirmatrelvir (-6.21 kcal/mol)
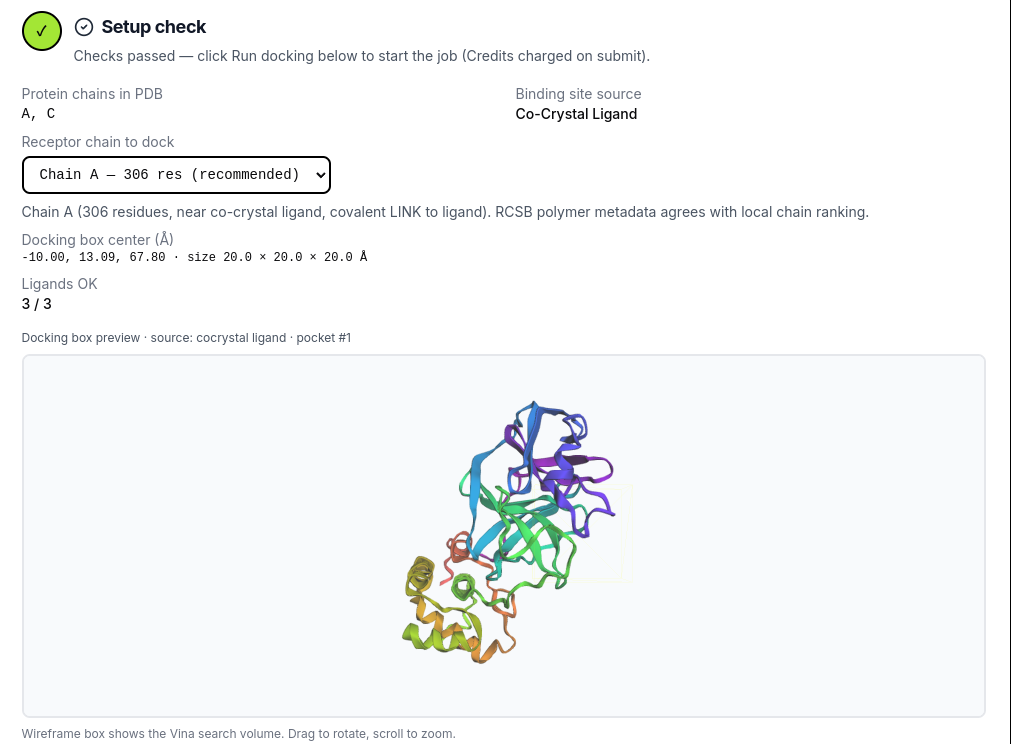
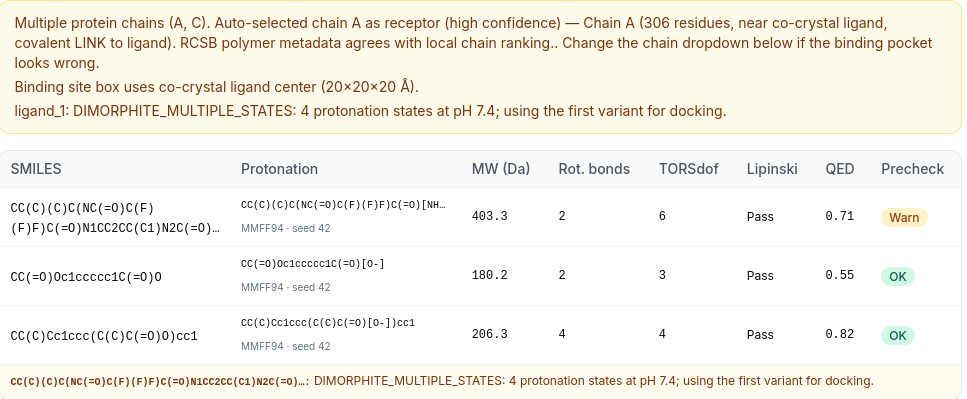
Paso de validación sin créditos: confirme cadena, caja del sitio de unión y precheck de ligandos antes de usar cómputo.
- Screening mode
- Un receptor, 3 ligandos (trabajo por lotes)
- Receptor
- 6LU7 · Proteasa principal de SARS-CoV-2 (Mpro)
- Cadena(s)
- A
- pH de protonación
- 7.4
- Sitio de unión
- cocrystal ligand
- Centro de la caja de búsqueda (Å)
- -10.00, 13.09, 67.80
- Tamaño de la caja de búsqueda (Å)
- 20.0 × 20.0 × 20.0
Detalles de reproducibilidad, versiones de software y citas listas para manuscrito para revisores.
Pipeline (v1.9.4): Acoplamiento AutoDock Vina con receptor rígido, preparación de receptor/ligando con Meeko y embedding 3D con RDKit.
Protonación: dimorphite-DL at pH 7.4. Protonation is applied before 3D embedding and minimization (MMFF94 with UFF fallback; multi-seed ETKDG).
Preparación de ligando: SMILES → dimorphite_dl → ETKDG (multi-semilla) → MMFF94/UFF → meeko_prepare_ligand
AutoDock Vina: exhaustiveness=8, num_modes=9, energy_range=3 kcal/mol, scoring=vina.
Pila de software de código abierto
Versiones exactas registradas para este trabajo — cítelas en sus Métodos y lista de referencias.
| Componente | Versión | Desarrollador / org | Función | Ref. |
|---|---|---|---|---|
| AutoDock Vina | 1.2.7 | Scripps Research / community fork | Docking molecular de receptor rígido | [2] |
| Meeko | 0.7.1 | Scripps Research (Forli lab) | Preparación PDBQT de receptor y ligando | [3] |
| RDKit | 2025.3.6 | Open-source cheminformatics toolkit | SMILES → incrustación 3D (ETKDG) y minimización MMFF94 | [4] |
| PLIP | 3.0.0 | University of Hamburg (Salokas et al.) | Análisis de interacciones proteína–ligando | [5] |
| PoseBusters | 0.6.5 | University of Oxford (Buttenschoen et al.) | Control de calidad de poses de docking (configuración dock) | [6] |
| dimorphite-DL | 2.0.2 | Open-source protonation enumerator | Estado de protonación del ligando al pH del trabajo | [7] |
| Biopython | 1.87 | Open-source bioinformatics library | Análisis estructural y procesamiento del receptor | [8] |
| pocketeer | 0.3.1 | Apo binding-site prediction | Clasificación de bolsillos predichos en receptor apo | [9] |
| PyMOL (open-source) | not recorded | Schrödinger / community build | Render opcional de sitio de unión para publicación | [10] |
Cómo citar esta herramienta en su artículo
Pegue el párrafo siguiente en su sección de Métodos; las referencias numeradas siguen a continuación.
Suggested citation paragraph (Methods / Computational details)

Molecular docking was performed using the cloud-based workflow at MolecularDocking.online (pipeline v1.9.4)[1], utilizing AutoDock Vina 1.2.7[2] with Meeko receptor/ligand preparation (Meeko 0.7.1)[3]. The receptor structure was prepared from PDB 6LU7 (chain A). The search grid was centered at (-10.00, 13.09, 67.80) Å with dimensions 20.0 × 20.0 × 20.0 Å (source: cocrystal ligand). Ligands were built from SMILES using RDKit 2025.3.6 (ETKDG embedding, MMFF94 minimization)[4] with dimorphite-DL 2.0.2 protonation at pH 7.4[7]. AutoDock Vina was run with exhaustiveness=8, num_modes=9, and energy_range=3 kcal/mol; the top-ranked pose(s) per ligand were exported. Protein–ligand interactions were analyzed with PLIP 3.0.0[5]. Pose quality was validated with PoseBusters 0.6.5 (University of Oxford docking configuration)[6]. Computational binding scores and ADMET estimates are model predictions only; experimental validation is required.

References

[1] MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
[2] Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
[3] Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
[4] RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
[5] Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
[6] Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
[7] Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
[8] Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
[9] pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
[10] Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
Lista completa de referencias (10 entradas)
- MolecularDocking.online. MolecularDocking.online. Cloud molecular docking workflow (https://molecular-docking.online). Accessed 2026.
- AutoDock Vina. Eberhardt J, Santos-Martins D, Forli S, Olson AJ. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891-3898.
- Meeko / AutoDock suite. Forli S, Huey R, Pique ME, Sanner MF, Olson AJ. Computational protein-ligand docking and virtual drug screening with the AutoDock suite. Nat Protoc. 2016;11(5):905-919.
- RDKit. RDKit: Open-source cheminformatics. https://www.rdkit.org/ (accessed 2024).
- PLIP. Salokas LM, Viswanath S, Aho AJ, et al. PLIP 2021: expanding the scope of the protein-ligand interaction profiler to DNA and RNA. Nucleic Acids Res. 2023;51(W1):W530-W534.
- PoseBusters. Buttenschoen GF, Morris GM, Deane CM. PoseBusters: AI-based docking methods fail to generate physically valid poses or cause unintended bias. Nat Methods. 2024;21(3):472-480.
- dimorphite-DL. Swain M. dimorphite-DL: an open-source program for enumerating the ionization states of drug-like small molecules. J Cheminform. 2019;11(1):14.
- Biopython. Cock PA, Antao T, Chang JT, et al. Biopython: freely available Python tools for computational molecular biology and bioinformatics. Bioinformatics. 2009;25(11):1422-1423.
- pocketeer. pocketeer: apo binding-site prediction tool used for pocket ranking in this pipeline.
- PyMOL. Schrödinger LLC. The PyMOL Molecular Graphics System, Version 2.0. (Open-source build when enabled in Advanced options.)
Resumen estilo discusión de la unión predicha (similar al soporte de manuscrito).
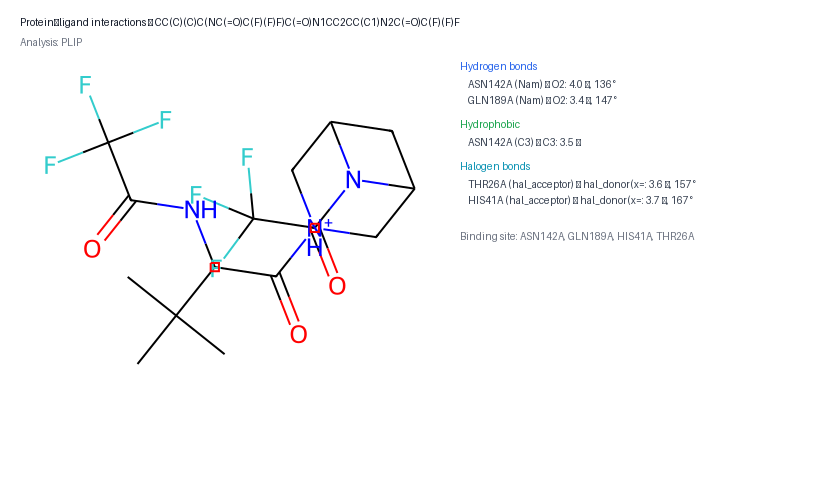
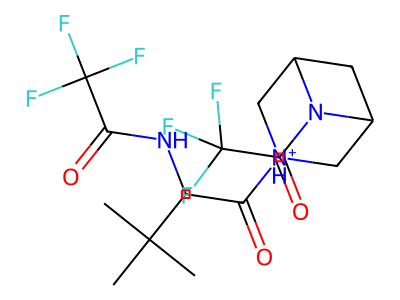
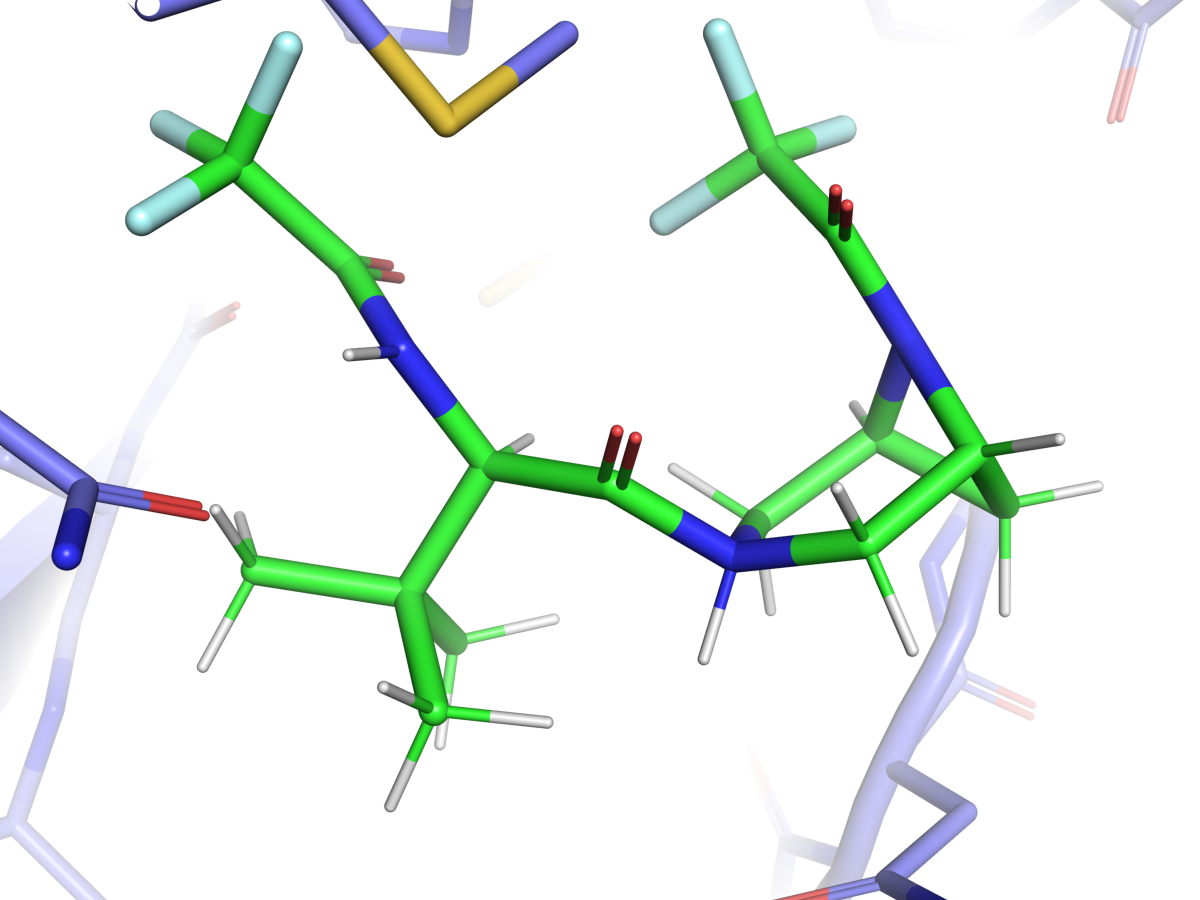
AutoDock Vina predijo unión moderada para CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F (mejor puntuación -6.21 kcal/mol). Entre los compuestos evaluados, CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)C(F)(F)F ocupó el primer lugar. Las interacciones clave predichas (PLIP) incluyen 2 enlace(s) de hidrógeno con ASN142A, GLN189A; contactos hidrofóbicos con ASN142A; enlace(s) halógeno con HIS41A, THR26A. El ligando está rodeado por residuos del bolsillo, incluidos ASN142A, GLN189A, HIS41A, THR26A. Varios modos de acoplamiento tienen puntuaciones similares; considere examinar poses alternativas en los archivos de estructura. Estos resultados son solo predicciones computacionales y deben validarse experimentalmente (p. ej., SPR, ITC o ensayos celulares) antes de extraer conclusiones mecanísticas.
El mejor modo aventaja en 0.14 kcal/mol (<0.25 kcal/mol). Sigue siendo el primero, pero revise poses cercanas en los archivos de estructura.
PoseBusters: 22/22 comprobaciones aprobadas.
Validado con PoseBusters (configuración de docking de la Universidad de Oxford).
Contactos detectados (5 en total)
PLIP- 2 enlace(s) de hidrógeno
- 1 contacto(s) hidrofóbico(s)
- 2 enlace(s) halógeno
Residuos del bolsillo: ASN142A, GLN189A, HIS41A, THR26A
Imágenes PNG listas para diapositivas y manuscritos (también incluidas en el ZIP).
Diagrama de interacción 2D
Mapa estilo LigPlot de puentes de hidrógeno, contactos hidrofóbicos y puentes salinos detectados por PLIP.
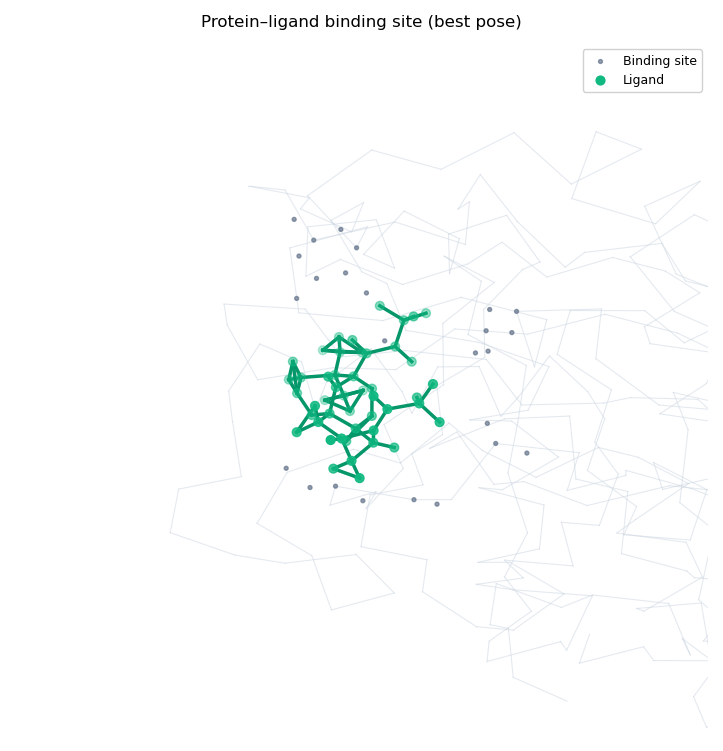
Vista general del sitio de unión
Bolsillo resaltado con el ligando acoplado (vista 3D matplotlib).
Estructura 2D del ligando
Estructura química del ligando protonado usado en el acoplamiento.
Render PyMOL del sitio de unión
Figura de publicación con ray-tracing (receptor cartoon + sticks). Solo el mejor hit en lotes.
Complejo proteína–ligando interactivo. Seleccione ligando y pose de Vina (se exportan las 3 mejores). La pose 1 es el modo con mejor puntuación.
Drag to rotate · scroll to zoom · right-drag to pan. Top 3 Vina poses are exported when available; pose 1 is the best-scoring mode.
Estimaciones de similitud a fármaco basadas en RDKit (Lipinski, Veber, QED). No es ADMET experimental.
- Peso molecular (Da)
- 404.3
- LogP
- 0.04
- TPSA (Ų)
- 70.9
- Donores de enlace H / Aceptores de enlace H
- 2 / 3
- Enlaces rotables
- 2
- QED
- 0.639
- Lipinski
- Aprobado
- Veber
- Aprobado
Estimaciones ADMET computacionales a partir de descriptores RDKit, no datos ADMET experimentales.
Cada fila es un compuesto de este lote (3 en total). Ordenado por estado y luego por afinidad. Columnas ADMET incluidas para comparación de cribado.
| # | Compuesto | SMILES | Estado | Mejor afinidad (kcal/mol) | Δ al 2.º | Confianza de la pose | Pose QC | PM (Da) | Lipinski | QED |
|---|---|---|---|---|---|---|---|---|---|---|
| 1 | Nirmatrelvir | CC(C)(C)C(NC(=O)C(F)(F)F)C(=O)N1CC2CC(C1)N2C(=O)… | OK | -6.21 | 0.14 | Poses principales cercanas | PoseBusters QC aprobado | 404.3 | Aprobado | 0.64 |
| 2 | Ibuprofen | CC(C)Cc1ccc(C(C)C(=O)O)cc1 | OK | -6.03 | 0.23 | Poses principales cercanas | PoseBusters QC aprobado | 205.3 | Aprobado | 0.75 |
| 3 | Aspirin | CC(=O)Oc1ccccc1C(=O)O | OK | -5.05 | 0.40 | Separación moderada | PoseBusters QC aprobado | 179.2 | Aprobado | 0.47 |
Cadena del receptor utilizada: A
La caja de búsqueda usa el centro del ligando co-cristal (20×20×20 Å).
ligand_1: DIMORPHITE_MULTIPLE_STATES: 4 estados de protonación a pH 7.4; se usa la primera variante para el acoplamiento.
ligand_1: PDBQT de ligando validado reutilizado (protonación bloqueada desde Review setup).
ligand_2: PDBQT de ligando validado reutilizado (protonación bloqueada desde Review setup).
ligand_3: PDBQT de ligando validado reutilizado (protonación bloqueada desde Review setup).
- Solo receptor rígido (sin cadenas laterales flexibles).
- Una cadena proteica por trabajo (seleccione cadena cuando el PDB tiene varias).
- Protonación del ligando con dimorphite_dl al pH del trabajo (predeterminado 7.4) o override por ligando (4.0–10.0).
- Entrada de ligando: SMILES, bloque MOL o SDF (primer registro).
- preserve_hetatm opcional (p. ej. ZN, MG) mantiene metales en el PDB del receptor limpio.
- Verificación sanity de redock co-cristal cuando se detecta un ligando unido (run_redock=true).
Ready to run your own docking job?
Start on the home page